储能小青年 2026年10月6日 07:00湖北
今天想和大家精读一篇小编觉得思路相当巧的废旧锂电正极直接再生工作。我们平时谈废旧三元正极直接再生,最自然的思路是什么?
缺锂,就补锂;晶格乱了,就重新烧回来;颗粒裂了,想办法修复。
这个逻辑当然没问题。但一颗服役多年的 NCM 二次颗粒,经历长期脱嵌锂、高电压、电解液侵蚀之后,留下来的并不是一块单纯“Li 含量不足”的材料。Li/Ni 混排、过渡金属迁移、氧空位积累、表面尖晶石/岩盐相重构、颗粒开裂……这些问题往往纠缠在一起。尤其麻烦的是表面的 rock-salt(岩盐)重构层:高温补锂确实能够把主体层状结构救回来,但表面那层岩盐相却很难彻底消失,而且在后续高压循环中还可能继续生长。论文也正是从这个长期存在的瓶颈切入。
于是,一个很有意思的问题来了:
如果岩盐相很难彻底消灭,我们为什么一定要消灭它?
能不能反过来——
把“坏的岩盐相”,改造成“好的岩盐界面”?
近日,武汉理工大学木士春、曾伟浩团队在 Advanced Materials 发表的这项工作,做的正是这件事。文章题目是 “Engineering Residual Rock-Salt Reconstruction through Near-Surface Fluorine Regulation for Stable 4.6 V Cycling of Regenerated Spent Layered Oxide Cathodes”,研究对象为退役 LiNi?.?Co?.?Mn?.?O?(NCM622)。作者先利用熔盐补锂恢复主体层状结构,再通过近表面 F 调控,把难以避免的残余岩盐层“改造”为一层薄的、富 F 的岩盐型界面。最终,RFNCM 在 3.0–4.6 V 下实现 208.7 mAh g?1 的初始放电容量,并在 25 ℃、1 C 下循环 400 圈后保持 80.28% 容量;50 ℃ 下循环 200 圈仍保持 80.93%。
小编读完整篇文章以后,觉得它最值得讨论的其实不是“F 掺杂”三个字。
真正有意思的是作者对“缺陷”的态度变了:不是一味恢复到 pristine,而是承认再生材料存在无法彻底逆转的结构历史,然后顺着这个历史,把残余缺陷工程化。
01 直接再生最棘手的问题:主体结构修好了,表面怎么办?
先来看作者为什么要做这件事。
传统火法、湿法回收,本质上倾向于把废旧正极“拆掉重来”;而直接再生的魅力恰恰在于尽可能保留原有材料框架,通过补锂和结构修复重新获得电化学活性。
所以它理论上流程更短,也更符合“高值化回收”的逻辑。
但是作者指出,失效层状正极经历的不是单一的 Li loss,而是成分—结构—形貌的耦合退化。特别是表面岩盐相,由于离子迁移和晶格重新排列需要跨越较高能垒,很难重新完全转化成有序层状结构。
更麻烦的是,高温再生本身也可能制造新的表面重构。
局部缺锂、氧损失会推动过渡金属向 Li 层迁移,从而再次形成 layered-to-rock-salt reconstruction;而留下来的氧空位和局部缺锂区域,在后续高电压循环中又会促进晶格氧释放和岩盐层进一步生长。
所以这篇文章一开始就把一个很重要的认识讲清楚了:
“补锂成功”≠“材料真正再生成功”。
如果只看 ICP 发现 Li 含量恢复了,再看 XRD 发现主体 R-3m 层状结构回来了,我们很容易觉得材料已经“修好了”。
但真正决定它能不能重新挑战 4.6 V 的,可能恰恰是最外面的几纳米。
而作者提出了一个反常规思路:岩盐相本身并不天然等于“坏”。
厚的、不均匀的、富氧缺陷的岩盐层当然会堵塞 Li? 迁移、提高界面极化并诱发应力集中;但如果能把它控制成薄、连续、低氧缺陷、低 Li? 传输阻力且化学稳定的岩盐型界面,它反而有可能隔离高活性层状表面与电解液,抑制副反应、过渡金属迁移和晶格氧释放。
02 Figure 1:不是把岩盐相“洗掉”,而是给它做一次“化学改造”
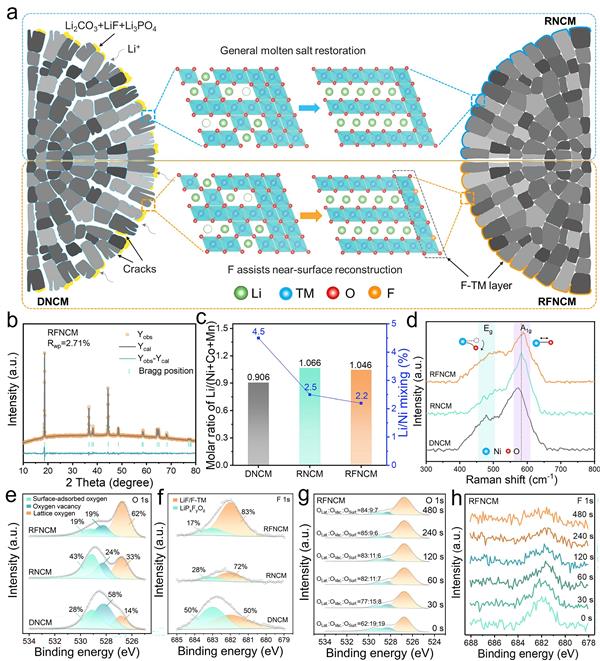
图1:从 DNCM → RNCM → RFNCM:先用熔盐补锂恢复主体层状晶格,再利用近表面 F 调控,把残余岩盐相改造成 F-rich rock-salt interphase。
Figure 1a 几乎就是全文的“路线图”。左边是失效后的 DNCM。长期服役后,颗粒出现裂纹、Li 损失和表面结构重构。
第一步,作者采用熔盐补锂。这一阶段解决的主要是“主体”问题:把 Li 补回来,同时恢复层状框架,得到常规再生的 RNCM。但问题也在图里画得很清楚——RNCM 表面仍然留着岩盐重构层。
于是作者增加第二步 NH?F 处理,让 F 进入近表面的残余岩盐结构,并占据 O 位点,最终得到 RFNCM:F-enriched rock-salt surface/interphase + restored layered bulk。作者强调,这一步不是为了让 F 大量进入整个颗粒,而是对再生后残余表面重构层进行局域化学调控。
这一点马上就在 Figure 1 后半部分得到验证。XRD 精修显示三种样品仍保持 O3 型 R-3m 层状结构;Li/Ni 混排由失效 DNCM 的 4.5% 降至 RNCM 的 2.5%,RFNCM 进一步为 2.2%。与此同时,Li/(Ni+Co+Mn) 摩尔比从 DNCM 的 0.906 恢复至 RNCM 的 1.066 和 RFNCM 的 1.046。也就是说,熔盐补锂确实完成了主体层面的修复,而且后续 F 处理没有破坏已经恢复的层状主体。
再看 Figure 1d 的 Raman。RFNCM 的 A?g 峰发生蓝移,作者据此认为 Ni—O 键长缩短、共价性增强。
然后看 Figure 1e 的 O 1s XPS,这组数字很值得注意:DNCM 的晶格氧比例只有 14%,RNCM 恢复到 33%,而 RFNCM 进一步达到 62%;与此同时,与氧空位相关的组分从 58% → 24% → 19%。
也就是说,普通补锂已经能修掉一部分表面氧缺陷,但 F 处理以后,表面氧环境进一步明显改善。
更关键的是 Figure 1g、h 的深度 XPS。随着 Ar? 刻蚀越来越深,F 信号逐渐衰减,最后接近消失。这说明作者得到的并不是“bulk fluorination”。F 主要就在 surface/near-surface。这点非常关键。因为作者想改造的本来就不是已经恢复好的层状主体,而是那个最棘手的——残余表面岩盐层。
该修的主体结构,用补锂修;不容易彻底修回去的表面重构,则换一种思路,把它功能化。
03 Figure 2:最关键的证据来了——F 到底去了哪里?
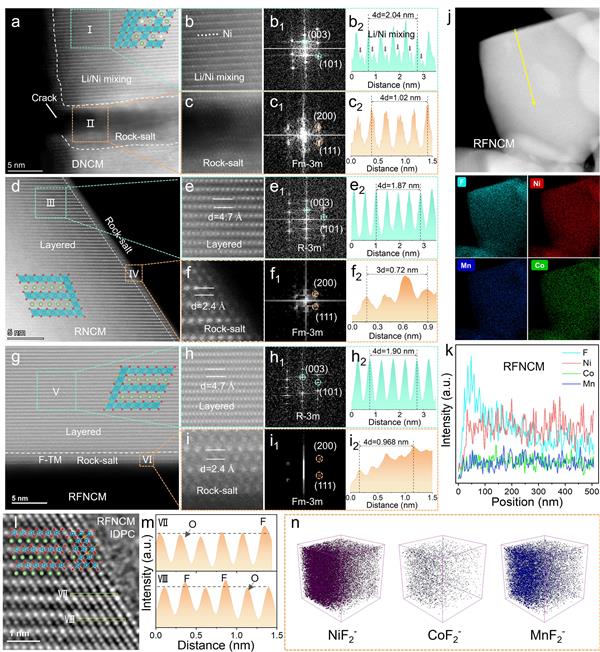
图2:原子尺度“破案现场”。DNCM 表面有 3–5 nm 岩盐重构层;熔盐补锂后 RNCM 仍残留约 2–3 nm 岩盐层;F 调控后,这层岩盐相没有消失,而是成为富 F 的近表面界面。
如果说 Figure 1 是“设计思路”,那么 Figure 2 就是作者必须拿出的硬证据:你说自己改造了残余岩盐层,那这层东西到底在哪里?F 又到底在哪里?
先看 DNCM。AC-STEM 能看到明显的失效特征:Li/Ni 混排、裂纹和表面重构。特别是在裂纹暴露出来的新鲜表面附近,作者观察到约 3–5 nm 厚的重构层,FFT 和晶格间距分析将其归属于 Fm-3m 岩盐相(NiO-like)。
再看 RNCM。经过熔盐补锂后,bulk 已经恢复成很规整的 R-3m 层状结构。但注意 Figure 2f:表面仍然有约 2–3 nm 的 rock-salt layer。这正是文章的核心矛盾——主体确实修好了,但岩盐相没有彻底走。
然后再看 RFNCM。有意思的地方来了。RFNCM 的主体仍然保持漂亮的层状结构,而表面同样存在约 2–3 nm 岩盐层。也就是说:F 处理并没有把岩盐相消灭。它做的是另一件事——改变岩盐相的化学组成。
EDS mapping 和 line scan 显示,Ni、Co、Mn、O 在颗粒中相对均匀,而 F 明显集中于近表面区域;EELS 又进一步看到,F K-edge 信号正好出现在约 0–2 nm 的重构表层,而 RNCM 同一区域则表现出明显的氧缺陷特征。
作者还继续追问:F 是简单吸附在表面,还是进入晶格?于是 Figure 2l、m 用 iDPC-STEM 去看阴离子柱,结果支持 F 进入 O 晶格位;Figure 2n 的 TOF-SIMS 又检测到明显的 NiF??、CoF??、MnF?? 碎片,进一步支持 TM—F 键的形成。
到这里,证据链基本串起来了:层状主体恢复 → 2–3 nm 岩盐层仍在 → F 集中进入这层近表面重构区域 → F 替位 O 并形成 TM—F 局域环境。
而且作者还做了一组小编觉得很有必要的控制实验:这层岩盐相到底是不是 NH?F“造出来”的?
结果表明并不是这么简单。高温重新烧结本身就是修复 bulk 缺陷、恢复阳离子有序度所必需的步骤,但高温同时会推动表面重构;此外,废旧前驱体本身也留下了一部分难以完全愈合的重构痕迹。因此 RFNCM 表面的岩盐相具有“历史残留 + 热诱导重构”双重来源。
这一下,文章的逻辑就更完整了。既然在实际热再生过程中它很难彻底避免,那么作者干脆不和它“死磕”。留下它,但重新定义它。
04 Figure 3:真正让人眼前一亮的是——这个“岩盐层”居然没有把 Li? 堵死
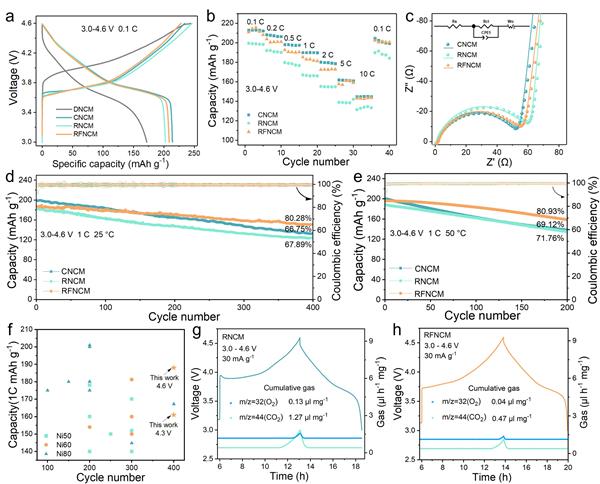
图3:3.0–4.6 V 高压考场见真章。RFNCM 不仅容量和倍率没有被 F-rich rock-salt interphase 拖垮,400 圈后的容量保持率反而显著领先常规再生材料和商业 NCM。
做到这里,读者一定会产生一个非常现实的问题:岩盐相就是岩盐相。你再怎么调控,它不会堵 Li? 吗?Figure 3 就是来回答这个问题的。
首先看 4.6 V 下的首圈容量。在 3.0–4.6 V、0.1 C 条件下:
RNCM:202.5 mAh g?1
RFNCM:208.7 mAh g?1
商业 CNCM:214.0 mAh g?1
也就是说,废旧 NCM622 经再生之后,容量已经基本恢复到了商业材料的水平;F 调控没有牺牲这一恢复效果。
再看倍率。10 C 下:
RNCM:131.4 mAh g?1
RFNCM:143.1 mAh g?1
CNCM:144.7 mAh g?1
这就很有意思了。
如果 F-rich rock-salt 只是一层“更稳定但更绝缘”的钝化膜,那么它很可能是用动力学换稳定性。但结果不是。RFNCM 的高倍率容量几乎追到了商业 CNCM。
GITT 同样给出支持:RFNCM 的最低 Li? 扩散系数达到 7.88 × 10?1? cm2 s?1,高于 CNCM 的 1.68 × 10?1? cm2 s?1 和 RNCM 的 6.51 × 10?1? cm2 s?1。作者据此认为,经 F 调控的岩盐界面相比常规残余岩盐层具有更低的 Li? 迁移障碍。
但真正拉开差距的还是长循环。
在 3.0–4.6 V、1 C、25 ℃ 下循环 400 圈:
RFNCM:150.6 mAh g?1,80.28%
CNCM:132.8 mAh g?1,66.75%
RNCM:124.1 mAh g?1,67.89%
注意,这里最值得看的其实不只是 RFNCM 比 RNCM 好。
而是:再生材料 RFNCM 最终竟然比商业 CNCM 的长期高压循环保持得更好。
再把温度拉到 50 ℃,3.0–4.6 V、1 C 循环 200 圈,RFNCM 仍能保持 80.93%。
所以小编觉得,Figure 3 才真正把这项工作的“upcycling”味道做出来了。它追求的不再只是:“把废料修得和新料差不多。”而是尝试:“利用废料自身留下来的结构特征,重新设计一个新界面,让再生材料获得新的高压稳定性。”
05 但为什么能扛住4.6 V?作者抓住了一个核心:氧
Figure 3g、h 建议大家一定不要略过。这是 DEMS。高电压三元材料最麻烦的问题之一,就是深度脱锂之后晶格氧稳定性下降,随后可能发生氧释放,并进一步诱发界面副反应和结构坍塌。
作者直接比较了 RNCM 与 RFNCM 首圈充放电过程中的气体释放。结果是:
RNCM 的 O? 释放量约为 0.13 μL mg?1。
RFNCM 只有约 0.04 μL mg?1。
差了三倍多。
这时候,整篇文章的核心因果链开始逐渐显现出来:F-rich rock-salt interphase 并不只是“挡住电解液”。它更深层的作用,是在近表面重新调节 TM—O 的局域电子结构,从而提高晶格氧稳定性。换句话说,这层界面真正保护的对象,不只是“电极/电解液界面”。它还在保护里面的氧。而这恰恰是为什么材料能走到 4.6 V 的关键。
06 Figure 4:高压下真正危险的,不只是容量掉了,而是结构开始“不一起走了”
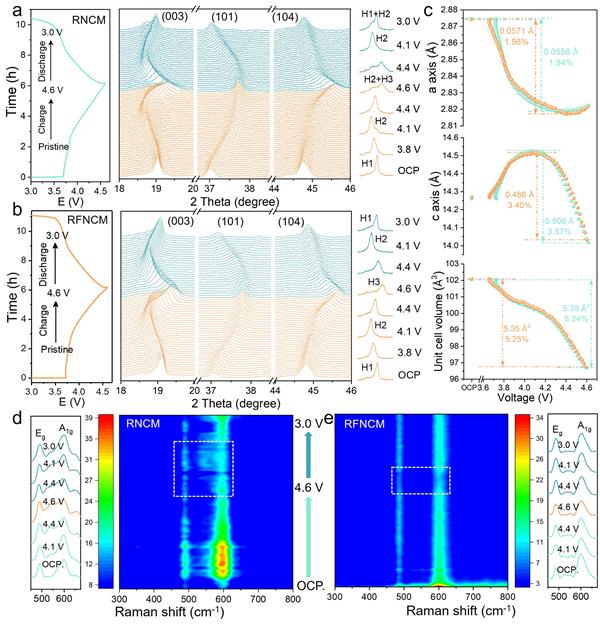
图4:原位 XRD + 原位 Raman 追踪 4.6 V 结构演化。常规 RNCM 出现明显 H2/H3 共存和峰分裂,而 RFNCM 的 (003) 峰演变更加连续、均匀。
如果说 Figure 3 告诉我们“RFNCM 更耐高压”,那么 Figure 4 开始回答:
耐高压到底耐在哪里?
先看原位 XRD。随着充电进行,Li? 不断脱出,(003) 峰发生移动。约 4.1 V 附近,对应 H1-M-H2 转变和 c 轴扩张;进一步充电则进入 H2-H3 转变,层间距开始明显收缩。到了 4.6 V,CNCM 和 RNCM 都出现 H2 与 H3 共存。更重要的是,在随后放电过程中,它们的 (003) 峰仍然存在部分分裂,一直到约 4.4 V。
这意味着颗粒不同区域没有整齐划一地进行 Li? 脱嵌和 Ni 氧化还原。有人已经进 H3,有人还留在 H2。这种非均匀相变会带来局部晶格应变和各向异性机械应力,长期循环下自然容易积累裂纹。
但 RFNCM 不一样。它的 (003) 峰在整个充放电过程中表现得更加连续、对称,没有明显峰分裂。作者因此认为,F-rich rock-salt interphase 促进了更加均匀的高压结构演化。
再看 Figure 4c。RNCM 的 c 轴最大变化 Δc 为 0.509 ?,对应 Δc/c? 3.57%;RFNCM 则下降到 0.486 ? 和 3.40%。差距看起来并不是“翻天覆地”,但结合峰分裂消失这个现象,意义就比较明确了:RFNCM 的优势不只是把平均晶格变化稍微压小,更重要的是让不同区域的结构响应变得更加均匀。
然后再看 Figure 4d、e 的原位 Raman。高压充电时,RNCM 和 RFNCM 的 E_g、A?g 峰强度都会下降,反映 Ni—O 键共价特征减弱。但 RFNCM 的衰减明显更小。作者把它归因于 F 引入以后对 Ni/O 周围局域电荷状态的调节,抑制 Ni—O 键过度弱化,从而减少晶格畸变并稳定晶格氧。
到这里,我们就可以把实验故事串起来了:F 调控 → Ni—O 更稳定 → 氧更难跑 → H2/H3 相变更均匀 → c 轴应变缓和 → 颗粒不容易裂 → 界面不持续暴露新鲜活性面 → 长循环稳定。
但是,还有最后一个问题。为什么 F 能做到这些?
07 Figure 5:真正的“底牌”——F让氧空位变得更难形成
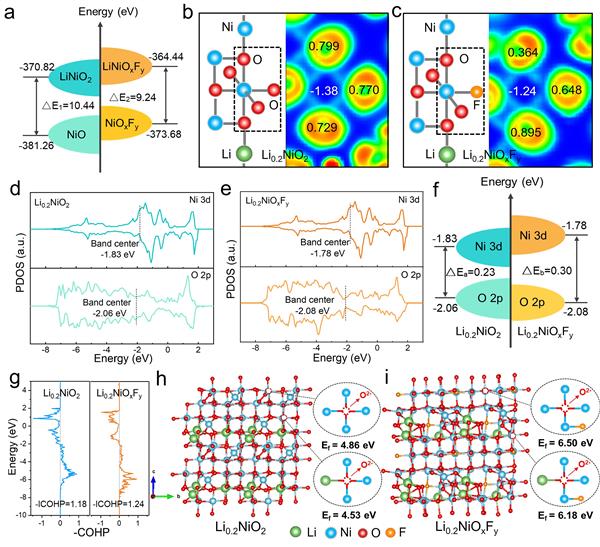
图5:DFT 揭示 F-rich rock-salt interphase 的电子结构本质:F 调控 Ni—O 相互作用,并显著抬高高脱锂状态下氧空位形成能。
Figure 5 是全文机理闭环的一张图。作者首先用 NiO/NiO?F? 模拟普通与 F 掺杂岩盐表面,再用 LiNiO?/LiNiO?F? 表示对应的嵌锂状态。
Figure 5a 中,作者计算得到所谓 lithiation transformation 的能量差从 10.44 eV 降至 9.24 eV,据此认为 F 的引入降低了岩盐型表面重新嵌锂/结构恢复的热力学代价,与前面的 EIS、GITT 动力学改善相呼应。
但小编认为,Figure 5 真正应该重点看的不是这里,而是后面的氧稳定性。作者构建高度脱锂的 Li?.?NiO? 与 Li?.?NiO?F?,用来模拟接近 4.6 V 充电状态的表面。F 替代部分 O 后,由于 F 极强的电负性,局域电子重新分布,邻近 Ni—O 键发生轻微收缩。
作者计算得到平均 Ni—O 键长由 1.894 ? 降至 1.889 ?。别小看这 0.005 ?。后面的 COHP 给出了更直接的键合证据:Ni—O 的 integrated ?COHP 从 1.18 增加到 1.24,说明 Ni—O 键合作用增强。
然后来了整张 Figure 5 最关键的一组数字。在 Li?.?NiO? 中,两类 O 位点的氧空位形成能分别为:4.53 eV、4.86 eV。加入 F 后,在 Li?.?NiO?F? 中变成:6.18 eV、6.50 eV。这就非常直观了。氧想从晶格里跑出去,代价变高了。
而且这不是一个孤立的理论结果。它正好能够解释前面所有实验:为什么 XPS 中氧缺陷减少?为什么 4.6 V 下 DEMS 测到的 O? 从 0.13 降到 0.04 μL mg?1?为什么原位 Raman 中 Ni—O 弱化程度减轻?为什么原位 XRD 中 H2/H3 相变更加均匀?为什么长期循环以后颗粒不容易开裂?
这些现象最终都指向同一个核心:
F 不是简单给表面“镀了一层保护膜”,而是在原子尺度上改变了残余岩盐相的局域键合环境,提高了晶格氧离开的能量门槛。
作者进一步认为,晶格氧稳定以后,高压下层间 O—O 静电排斥的快速损失得到缓解,因此 Li 层间距的突然塌缩也被缓冲;同时更加稳定的氧骨架减轻局域过脱锂和 H2/H3 相分离,最终降低各向异性机械应力。
这样一来,全文的“结构—电子—氧—相变—颗粒—循环”链条终于闭合了。
原文: Juan Wang, Zhaopei Liu, Hongyu Zhao et al., Engineering Residual Rock-Salt Reconstruction through Near-Surface Fluorine Regulation for Stable 4.6 V Cycling of Regenerated Spent Layered Oxide Cathodes, Advanced Materials (2026), e75244。论文于 2026 年 6 月 19 日投稿、8 月 26 日修回、9 月 25 日接收。