原创 研理科研线 文献 2026年10月10日15:07 北京
一、文献信息
第一作者:罗旭
通讯作者:木士春*
单位:武汉理工大学
DOI:https://doi.org/10.1002/adfm.78731
二、开篇导读
碱性电解水析氧(OER)长期卡在一个两难上:想让反应快,就得让含氧中间体在催化剂表面快速完成质子—电子转移;想让催化剂活得久,就得避免晶格氧被抽走。传统吸附质演化机制(AEM)路线干净,但必须跨过 *OOH 的生成步骤,热力学代价高;晶格氧介导机制(LOM)绕开了 *OOH,却把晶格氧拉进反应,代价是结构稳定性。近两年被反复讨论的双位点氧化物路径机制(OPM)提供了一个折中方案:让相邻金属位点上的 *O 自由基直接偶联成 O–O,既不需要生成 *OOH,也不消耗晶格氧。 问题是,怎么才能让催化剂"愿意"走 OPM?过去几年最主流的抓手是几何:通过掺杂或应变工程把双金属位点的间距缩短,让两个 *O 靠得足够近。这个思路隐含一个假设——只要距离够近,耦合就会发生;距离不够近,就是几何没调好。于是大量工作把注意力放在"把位点拉近"上。
这篇发表在 Advanced Functional Materials 上的工作,给出的第一个反差就发生在这里。作者用 Br(以六溴苯为溴源)对碳布负载的镍铁氧化物纳米花阵列做表面改性,得到的 NiFeOxBry 在析氧过程中出现了干净的 36O2 同位素信号,说明相邻 *O 的偶联确实发生了;但 EXAFS 表征与 DFT 结构统计都显示,改性前后 Ni–Fe 之间的金属—金属距离几乎没有变化(DFT 模型中为 2.72 A 与 2.73 A[1]。也就是说,这一次触发 OPM 的原因不是"位点被拉近了"。
作者给出的替代解释是界面微环境。Br 同时做两件事:一是作为表面锚定的阴离子,把 Ni–Fe 中心变成电子缺陷态、提高其路易斯酸性,从而增强 OH-亲和力、促进 *OH 的吸附与脱质子;二是凭借较大的离子尺寸和较弱的水合能力,打乱阳极—电解质界面原本刚性的氢键网络,让界面水变得"柔软"、接近液态水的性质,从而加快 OH? 迁移与质子传递 [1]。两件事叠加的结果是界面 *O 浓度升高、相邻 *O–M–M–*O 单元更容易形成,于是 OPM 通道被"打开"。
这里有一个特别需要读者校正的印象:本文并没有说 OPM 取代了 AEM。作者的措辞始终是 additional OPM pathway(额外的 OPM 通道)与 OPM/AEM 协同,原位 ATR-SEIRAS 在两组样品里都看到了 1110–1115 cm-1 的 *OOH 信号,改性样品只是额外多出 1182 cm-1 的 *O–O* 特征 [1]。同样需要分清的是性能数字的边界:1200 小时是半电池恒电位测试,近 1000 小时是 500 mA cm-2 全电池恒电流测试;1.725 V @ 1 A cm-2 是在 60 °C、1 M KOH 条件下测得且未做全电池 iR 补偿。
所以这篇论文真正的看点,不是"又做出一个更好的镍铁析氧催化剂",而是把"如何让析氧走上OPM"从一个几何问题改写成一个界面问题:路径选择性不只由位点间距决定,还由界面水结构、OH-输运和脱质子动力学共同决定;而且新通道是叠加在旧通道之上,而不是把它替换掉。
三、逻辑链条
绿氢需求上升 → 析氧的迟缓动力学成为电解水效率瓶颈 → 传统 AEM 受 *OOH 生成的热力学代价限制,LOM 又牺牲晶格氧稳定性,活性与稳定性被摆在对立面 → 双位点 OPM(相邻 *O 直接偶联)理论上可同时回避这两个缺陷,但如何"选择性地"进入 OPM 尚不清楚 → 过去的默认抓手是几何:掺杂、应变、缩短双金属位点间距(旧坐标系 A) → 然而 OER 发生在高度动态的界面,OH? 输运、局部 pH、界面水结构、质子转移与中间体吸附共同决定动力学和路径,单看几何无法解释路径为何切换(A 的盲点) → 本文提出真正关键的变量是阳极—电解质界面微环境(新坐标系 B):Br 以弱水合、大尺寸的表面阴离子身份,同步抬高 Ni–Fe 的路易斯酸性并重构界面氢键网络 → 证据链:XANES/EXAFS 证明电子结构与 Br 配位且金属间距未变 → Laviron Ks、Bode、MD、磷酸盐 Raman pH 探针、ATR-SEIRAS 水结构拟合证明界面 OH-输运与脱质子被加速 → 18O 标记 DEMS 的 36O2 与 ATR-SEIRAS 的 1182 cm-1 *O–O* 特征证明 OPM 通道被打开 → DFT 显示 OPM 的限速步自由能步差由 2.29 eV 降至 1.685 eV 且低于同体系 AEM,AEM 限速步也从 2.07 eV 降至 1.775 eV → 性能:10 mA cm-2 过电位由 309 mV 降至 220 mV(Δη10 = 89 mV),AEMWE 在 1 A cm-2 下 1.725 V、500 mA cm-2 稳定运行近 1000 h → 可迁移规则:判断是否能走 OPM,先看界面水结构与 OH-/质子输运是否被优化,再看金属中心电子结构是否被调控,最后才回头核对几何间距是否本来就合适。
四、新判断坐标系:过去看 A,真正要看 B
旧坐标系 A:把"能否触发 OPM"理解为几何问题。默认逻辑是:相邻双金属位点距离越短,两个 *O 越容易直接偶联;因此设计手段集中在掺杂、应变等可以压缩金属—金属距离的途径上(本文引言即以此为对照背景) [1]。
为什么 A 不够:本文的实验与计算同时给出了一个反例。EXAFS 拟合显示 Br 引入后 Ni/Fe–O 与 Ni/Fe–M 距离没有明显变化,晶格畸变只是局部的;DFT 结构统计给出的 Ni–Fe 横向间距在改性模型中为 2.72A、在原始模型中为 2.73A,两者都具备直接耦合的局部几何条件 [1]。换言之,几何条件在改性前后同样成立,却只有改性样品出现 36O2 与 *O–O* 信号。此外,OER 发生在动态界面中,OH-供给、局部 pH、界面水排列与质子转移会直接改变*O的生成速率与覆盖度,单看"距离"既无法预测、也无法解释路径切换。
新坐标系 B:把判断重心从"位点有多近"移到"界面是否在为 *O 的生成与偶联供料"。具体包括两条并行判据:其一,金属中心的电子结构是否被调成电子缺陷态、具有更高路易斯酸性(决定 *OH 吸附与脱质子难易);其二,阳极—电解质界面的氢键网络是否被适度软化(决定 OH-迁移与质子穿梭速率)。本文的核心主张是:只有当界面能稳定维持高密度相邻 *O 时,OPM 才从一个热力学上存在但动力学上难以到达的通道,变成实际可及的通道 [1]。
作者如何证明 B:证据被拆成四层。第一层是界面输运——Laviron 分析的 Ks 值随 Br 投料量非单调变化(0.012 → 0.024 → 0.041 → 0.013 s-1),最优点出现在 100 mg,说明"更多 Br"并不等于"更好输运" [1];Bode 相角图中金属氧化特征在改性样品上提前于 1.424 V(对比原始样品的 1.524 V vs RHE)消失;磷酸盐 Raman pH 探针在 pH 12、10 mA cm-2-下显示原始样品的 PO4信号 10 min 内即消失并出现 857 cm-1的 P(OH) 特征,而改性样品 35 min 后才出现微弱 P(OH) 信号,界面酸化被显著推迟。第二层是界面水结构——ATR-SEIRAS 将 O–H 伸缩区拟合为强氢键(~3240 cm?1)、弱氢键(~3400 cm-1)与自由水(~3560 cm-1)三类,改性样品弱氢键水占比明显升高,且随 Br 投料量增加而升高;作者同时指出过度削弱界面水会破坏氢键网络连通性,反而阻碍 OH? 输运,这正好解释了 150 mg 样品 Ks 回落。第三层是中间体与产物——DEMS 中原始样品只检出 32O2 与 36O2,改性样品额外检出 36O2;ATR-SEIRAS 中改性样品在 1182 cm-1出现额外的 *O–O* 特征,同时保留 1110–1115 cm-1的 *OOH 特征。第四层是理论——DFT 在重构后的活性相模型上给出 OPM 限速步自由能步差由 2.29 eV 降到 1.685 eV,并且低于同体系 AEM 的 1.775 eV。
这个坐标系能迁移到哪里:所有"路径选择性"问题都可以套用这套判断顺序——碱性与中性介质 OER、CO2还原与氧还原中的质子耦合电子转移、以及任何依赖界面水结构与局部 pH 的电催化反应。它也适用于催化剂—电解质界面被阴离子、离子液体或有机添加剂修饰的体系:判断修饰是否有效的第一问,不是"它有没有改变几何",而是"它有没有同时改变金属中心电子结构与被修饰界面水的组织方式"。一句话判断规则:以后遇到同类问题,先看界面水结构与 OH-/质子输运是否被真实改善,再看金属中心的电子结构与路易斯酸性是否被调控,最后才核对几何间距是否本来就是合适的——顺序反了,就很容易把"界面供料不足"误诊为"位点距离不对"。
一个必要的诚实边界:本文并不是完全推翻旧坐标系A,而是把判断重心从单一几何指标转移到"几何+界面微环境"的组合证据。作者自己在讨论中承认,改性前后的局部几何构型"都具备直接耦合的条件",因此几何是必要条件而不是被否定的变量;真正被改写的是"什么决定了路径能否被打开"。
五、作者主要解决了什么问题
表层问题:镍铁氧化物在碱性析氧中活性与稳定性的兼容性不足——AEM 路线被 *OOH 步骤拖慢,LOM 路线又面临晶格氧流失与结构重构带来的稳定性风险。作者希望在不牺牲稳定性的前提下,让催化剂额外获得一条热力学更有利的 OPM 通道,并把碱性析氧的过电位与长期耐久性同时推进。
深层矛盾:OPM 的触发条件被长期简化为"相邻双金属位点要足够近"。但这套几何逻辑解释不了本文的观察——金属—金属距离几乎没变,路径却发生了切换。真实的矛盾在于:*O 的生成速率受制于界面供料(OH? 迁移、局部 pH、*OH 脱质子),而过去的设计手段几乎都在改动"催化剂本体几何",没有同时改动"催化剂—电解质界面"。当界面供料不足时,即使几何上允许耦合,表面也攒不出足够密度的相邻 *O,OPM 只能停留在理论上。
可操作问题:作者把"界面微环境"这个偏描述性的概念,拆成一组可测量、可比较、可证伪的量:界面 OH? 输运动力学(Ks、Bode 相角、MD 的界面 OH? 浓度分布)、局部 pH 演化(磷酸盐 Raman 探针)、界面水氢键类型占比(ATR-SEIRAS 的 O–H 区拟合)、表面中间体种类(*OOH、*O–O*、吸附 O? 的红外特征峰)、产物同位素组成(32/34/36O2的 DEMS 信号)、以及限速步的反应自由能步差(DFT)。同时,作者把 Br 投料量做成一个可扫描的变量,证明存在最优区间而不是单调关系 [1],这使"适度扰动界面"成为一个可设计的操作窗口。
所以,这篇文章真正解决的不是"怎样把镍铁氧化物的过电位再压低几十毫伏",而是"怎样判断并调控一个析氧催化剂是否愿意额外打开 OPM 通道"——把路径选择性从几何距离问题改写为界面微环境问题。
六、作者贡献拆解
贡献一(观点贡献):把 OPM 的触发条件从"位点几何"改写为"界面微环境 + 位点电子结构"的组合条件。证据支撑:EXAFS 显示 Ni/Fe–O 与 Ni/Fe–M 距离基本不变,DFT 统计给出 2.72A与 2.73 A的相近 Ni–Fe 间距,而 36O2 只在改性样品出现 [1];因此"间距变短"无法解释路径切换,"界面供料"成为必要解释项。可迁移价值:为所有"为什么这个体系能走 OPM、那个不能"的问题提供了新的对照维度,而不是继续在位点距离上做单变量优化。
贡献二(方法贡献):用"表面锚定阴离子 + 弱水合"作为界面调节器的设计范式,并给出可扫描的最优窗口。证据支撑:Br 由六溴苯在煅烧过程中引入,EDS 给出 Br 原子占比 7.28%,ICP-MS 给出 Ni:Fe:Br ≈ 1.82:1:0.33,而表面敏感的 XPS 检出Br含量显著高于 EDS/ICP,说明 Br 主要富集在近表面而非嵌入晶格;HRTEM 中 0.250/0.294 nm 对应 FeNi2O4的 (311)/(220) 面且无明显晶格膨胀 [1]。可迁移价值:把"界面改性剂"的选择标准具体化为尺寸、水合能力、电荷密度与电负性的组合,而不是笼统地说"加个阴离子"。
贡献三(证据贡献):把界面微环境的改善做成一条从"输运"到"中间体"再到"产物"的连续原位证据链。证据支撑:Laviron Ks 的 0.012/0.024/0.041/0.013 s-1 非单调序列、Bode 图中金属氧化特征由 1.524 V 提前到 1.424 V(vs RHE)、磷酸盐 pH 探针的酸化时间由 10 min 推迟到 35 min、ATR-SEIRAS 水结构拟合中弱氢键水占比升高、DEMS 中 36O2 的出现、以及 ATR-SEIRAS 中 1182 cm-1的 *O–O* 特征 [1]。可迁移价值:这套"输运—中间体—产物"三级证据结构,可以直接照搬到其他质子耦合电子转移反应的原位表征设计中。
贡献四(理论贡献):用重构活性相模型计算 AEM 与 OPM 的自由能演化,并给出两者的定量比较。证据支撑:AEM 路径下原始模型限速步为 *OH 脱质子,自由能步差 2.07 eV,改性后限速步转为 *OOH 生成,步差降至 1.775 eV;OPM 路径下两者的限速步均为 *O–M–M–*O* 的形成,步差由 2.29 eV 降至 1.685 eV,改性体系中 OPM 比 AEM 低约 0.090 eV;PDOS 显示 d 带中心由-1.348 eV上移至-1.148eV [1]。可迁移价值:展示了"先用实验确定重构后活性相,再建模型"的建模顺序,避免在错误的静态结构上算路径。
贡献五(领域贡献):用具器件级测试划出可用的性能区间,并把"路径选择性"确立为一个设计原则。证据支撑:三电极 1 M KOH 中 10 mA cm-2 过电位 220 mV(对比 309 mV、NiFe 前驱体 256 mV、RuO2 237 mV)、Tafel 斜率 33.4 mV dec-1(对比 49.7 mV dec-1)、280 mV 下 TOF 9.265 s-1(约为原始样品的 14 倍)、半电池恒电位 1200 h 的衰减速率 5.4 μA cm-2 h-1对比 14.25 μA cm-2 h-1);AEMWE 在 1 M KOH、60 °C 下以 Ni–Mo 为阴极,1 A cm-2 时电池电压 1.725 V(未做全电池 iR 补偿;对比 NiFeOx‖Ni–Mo 1.807 V、RuO?‖Pt/C 1.836 V),500 mA cm?2 稳定运行近 1000 h [1]。可迁移价值:为"界面微环境工程"提供了从半电池到膜电极的可比性能锚点,同时明确其证据边界(以下第 8 节展开)。
七、可迁移的判断规则
规则一:体系出现"几何条件已满足、路径却没切换"的情况时,先把检查顺序倒过来——先查界面供料,再查位点几何。适用场景:镍铁、钴铁等氧化物/羟基氧化物析氧体系,以及任何声称通过掺杂或应变"压缩双金属位点距离"来触发 OPM 的工作。所需证据:金属—金属距离的前后对比(EXAFS 或 DFT 结构统计)、界面 OH? 输运指标(Ks、Bode、阻抗)、局部 pH 演化探针。警示信号:只报告了位点距离缩短与性能提升,却没有界面水结构或局部 pH 的证据。什么会推翻这条规则:如果某体系中金属—金属距离确实发生了显著压缩,并且路径切换与距离变化定量相关,那么几何解释在该体系中重新占据主导。
规则二:判断"界面改性剂"是否有效,至少要同时满足两个条件——金属中心电子结构被调成电子缺陷态,且界面水氢键网络被适度软化。适用场景:阴离子(Br-、F-、Cl-、有机阴离子)或添加剂修饰的碱性析氧催化剂。所需证据:XANES 吸收边位移或 XPS 结合能位移(电子结构)、ATR-SEIRAS 的 O–H 区三类水拟合占比(界面水结构),两者需同时成立。警示信号:只报告其中一项;或者把"水结构被破坏得越彻底越好"当成结论。什么会推翻这条规则:若存在某体系在电子结构未变、界面水结构未变的情况下仍出现 OPM 特征,则说明还有其他未识别的主导变量。
规则三:界面微环境调控不是单调关系,必须找窗口,而不是找极值。适用场景:任何以界面水结构调控为设计手段的工作。所需证据:至少三个改性剂用量的完整序列,并且序列中同时包含动力学指标(如 Ks)与界面结构指标(如弱氢键水占比)。警示信号:只报告最优样品;或看到"Br 越多越好"式的单调叙述。本文的对照非常明确——Ks 在 50/100/150 mg 三个投料量下为 0.024/0.041/0.013 s-1,最高值出现在中间剂量,作者把 150 mg 的回落归因于界面氢键网络被过度削弱而丧失连通性 [1]。什么会推翻这条规则:若在更宽剂量范围内观察到严格的单调改善且无回落,则"存在最优窗口"的表述需要在该体系中被修正。
规则四:把 36O2 的检出当作"存在相邻 *O 偶联"的证据可以,但不要把它当作"双位点是 Ni–Fe 异核对"的证据。适用场景:同位素标记 DEMS 用于机制归因的所有场合。所需证据:36O2 信号本身只能说明两个表面 18O 物种发生了偶联;要定位到具体位点,还需要排除晶格氧参与(如 TMAOH 对照、电位依赖 Raman 位移)、以及结构模型与谱学拟合的支持。警示信号:直接用 36O2 的存在下结论说"Ni–Fe 双位点被证实"。本文的处理是:把异核 Ni–Fe 优于同核 Ni–Ni 的判断交给 DFT 侧的双位点构型比较(补充材料),主文的 36O2只承担"OPM 通道可及"这一层结论 [1](补充材料未上传,该项为主文转述补充结果,未独立核验)。什么会推翻这条规则:若能给出位点分辨的原位结构—活性对应证据(例如位点特异性的工况 XAS 结合同位素标记),则 36O2 的归因能力可以进一步上移。
八、同方向研究生该怎么读
精读:
1. 精读引言第二段的推进方式。作者先承认 OPM 的三个前置条件(相邻双金属位点、合适的空间构型、界面中间体转化动力学),再指出过去工作只做了"几何调控",最后才引出界面微环境。这一段是全文判断坐标系的来源,值得逐句拆解。2. 精读 Figure 3 的界面证据链,特别是 Ks 的非单调序列(0.012/0.024/0.041/0.013 s?1)与 ATR-SEIRAS 三类水拟合占比的对应关系。理解"为什么 150 mg 反而变差"是理解"适度扰动"这一结论的关键。
3. 精读 Figure 4 的测试条件与数字层级:三电极数据(220 对 309 mV,Δη10 = 89 mV;Tafel 33.4 对 49.7 mV dec-1;TOF 9.265 对 0.663 s-1)、半电池 1200 h(5.4 对 14.25 μA cm-2 h-1)、AEMWE 1.725 V @ 1 A cm-2(60 °C、1 M KOH、无全电池 iR 补偿)、以及 500 mA cm-2 近 1000 h。把每一条数字对应的测试条件写成表格,是这份工作最值得抄下来的笔记。
4. 精读 Figure 5 与 Figure 6 之间的证据分工:Figure 5 用原位谱学和同位素标记证明"通道存在",Figure 6 用自由能计算解释"为什么这条路更有利"。注意 2.07/1.775/2.29/1.685 eV 都是反应自由能步差,不是过渡态能垒。
5. 精读Figure 5 的图注与面板标签不一致问题(见下一节的说明)——这是训练"以图为准、不盲信图注"的实际案例。
粗读:1. Figure 2 的 XAS 部分可以先抓住三个结论:Ni/Fe 吸收边向高能移动(电子缺陷态)、出现 Ni–Br(2.35A)与 Fe–Br(2.26A)配位路径、Ni/Fe–M 距离基本不变。具体拟合参数(补充表 S4/S5)留到需要复现时再看。
2. Figure 2 的合成路线与形貌部分只需确认两件事:Br 主要富集在近表面(XPS 检出量高于 EDS/ICP),以及晶格未发生明显膨胀(0.250/0.294 nm 对应 FeNi2O4 的 (311)/(220))。
建议做的笔记:1. 画一张判断坐标转换图:横轴"几何是否合适(Ni–Fe 间距)"、纵轴"界面供料是否充足(OH-输运+脱质子+ *O 覆盖)",把原始样品、50/100/150 mg 三个投料量的位置标出来,直观理解"为什么两个坐标都需要"。
2. 抄下关键对照表:NiFeOxBry/NiFeOx/ NiFe 前驱体 / RuO2在 η10、η100、Tafel、Cdl、TOF 上的并排数值,并在每个数值旁标注测试条件(电解质、温度、是否 iR 补偿)。
3. 记录一条自己课题中可迁移的问题:如果你的体系已经"几何上允许双位点耦合"却始终看不到 OPM 信号,那么第一个要检查的变量应该是什么?把本文的检查顺序(界面水结构 → OH-/质子输运 → 金属中心电子结构 → 几何)写进自己的实验设计清单。
4. 记录一个方法学缺口:如果想证明"表面18O偶联"而非"晶格氧参与",你需要哪些量的定量?本文用的是 TMAOH 对照 + 电位依赖 Raman + D2O 对照,这套组合能排除什么、不能排除什么,值得单独写一页笔记。
九、图文解析Figure 1. Br 介导界面微环境工程的全文路线图
来源:原文 Figure 1 / 第 3 页,Advanced Functional Materials, 2026 [1]。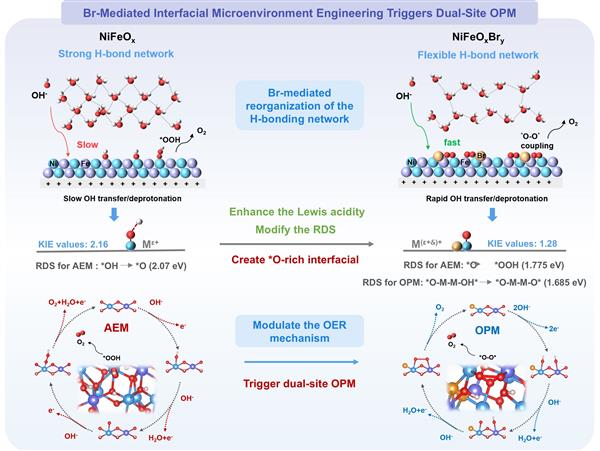 原文题录:Figure 1. Schematic illustration of Br-mediated interfacial microenvironment engineering for regulating the OER mechanism.
中文解读:这张示意图把全文的逻辑压缩成左右两栏对照。左侧是未改性的 NiFeOx:界面水呈强氢键网络,OH? 转移与脱质子缓慢,反应由 AEM 主导,AEM 的限速步标注为 *OH → *O(2.07 eV),KIE 值为 2.16。右侧是改性的 NiFeOxBry:界面水变为柔性(flexible)氢键网络,OH-转移与脱质子快速,界面形成 *O 富集区,AEM 的限速步转为 *O → *OOH(1.775 eV),并且额外出现 OPM 路径,其限速步为 *O–M–M–OH* → *O–M–M–O*(1.685 eV),KIE 值降为 1.28。中间的三个箭头概括了机制链条:Br 重构氢键网络 → 提升路易斯酸性并改变限速步 → 创造 *O 富集界面并触发双位点 OPM。
图文解析:这张图在本文逻辑中的作用是"立论",它一次性给出全文的三个核心变量(界面水结构、金属中心电子结构、限速步归属)和最终结论(额外触发 OPM)。它支撑了作者关于"路径选择性可由界面微环境调控"的判断。读者需要特别注意两点:第一,示意图右侧同时保留了 AEM 与 OPM 两条回路,作者并没有画成"OPM 取代 AEM";第二,图中出现的能量数值(2.07/1.775/1.685 eV)是反应自由能步差,属于热力学量,不应读作动力学能垒。此外,图中的 KIE 数值(2.16 与 1.28)在主文中标注来自补充图 S17,本解读未获得补充材料,只能转述。
和新判断坐标系的关系:这张图帮助读者从"通过缩短双金属位点距离来触发 OPM"(旧坐标系 A),转向"通过重构界面水网络与金属中心电子结构来为 *O 供料"(新坐标系 B)——图中左侧与右侧的差别不是位点距离,而是界面水的组织方式与质荷转移速率。
读者应带走的结论:全文的主线是界面微环境调控路径选择性,而不是几何间距调控;并且新路径是叠加通道,不是替代方案。
Figure 2. 合成路线、表面富集的 Br 与未变的金属—金属骨架
来源:原文 Figure 2 / 第 4 页,Advanced Functional Materials, 2026 [1]。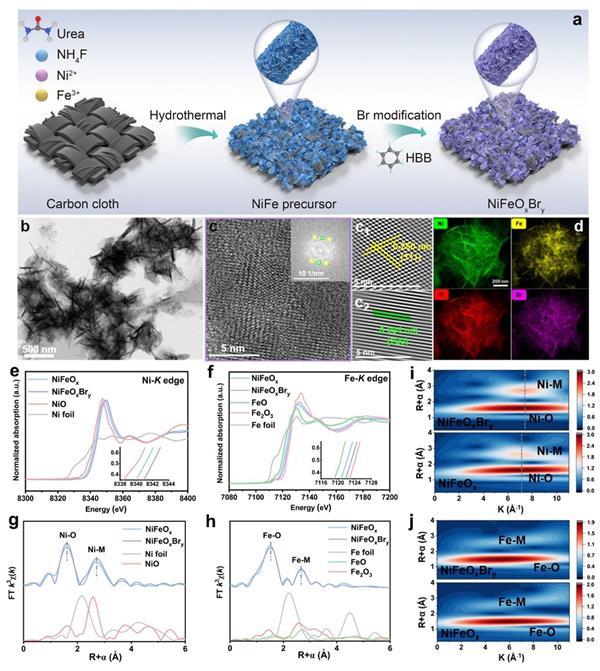 原文题录:Figure 2. (a) Synthetic route of NiFeOxBry. (b) TEM, and (c) High-resolution TEM images of NiFeOxBry. The upper-right inset is the corresponding fast Fourier transform (FFT) pattern calculated from (c). (c1, c2) Inverse fast Fourier transform images reconstructed using the yellow- and green-circled reflections in the FFT pattern, respectively. (d) HAADF-STEM image and corresponding EDS elemental mappings of Ni, Fe, O, Br for NiFeOxBry. Normalized (e) Ni K-edge and (f) Fe K-edge XANES spectra of NiFeOxBry, NiFeOx and selected reference materials. Fourier transformed (g) Ni K-edge and (h) Fe K-edge EXAFS spectra of NiFeOxBry, NiFeOx and selected reference materials. Wavelet transforms for the (i) Ni K-edge and (j) Fe K-edge EXAFS signals of NiFeOxBry and NiFeOx.
图文解析:这张图在本文逻辑中承担"结构底座"的作用。它要证明两件事:Br 确实以表面配位方式引入了体系(XPS 表面检出量显著高于 EDS/ICP 的体积平均值,ICP-MS 给出 Ni:Fe:Br ≈ 1.82:1:0.33),以及 Br 的引入没有改变尖晶石骨架的金属—金属距离。第二件事是本文立论的关键——正因为骨架没变,后面观察到的路径切换就不能用"位点被拉近"来解释。读者需要特别注意 EXAFS 的拟合参数(Ni–Br 2.35 ?、Fe–Br 2.26 ?)来自补充表 S4/S5,本解读只转述主文描述,未独立核验拟合质量指标。
和新判断坐标系的关系:它把旧坐标系A中的关键前提"距离可以且应该被调控"直接检验掉——本文体系中距离本来就没变,因此必须在别处寻找控制变量,这就为转向界面微环境(新坐标系 B)提供了必要性和合理性。读者应带走的结论:Br 是表面锚定的配位型改性剂,它改变的是金属中心的电子结构与表面配位环境,而不是尖晶石骨架的几何构型。
Figure 3. 界面微环境的六条独立证据
来源:原文 Figure 3 / 第 5 页,Advanced Functional Materials, 2026 [1]。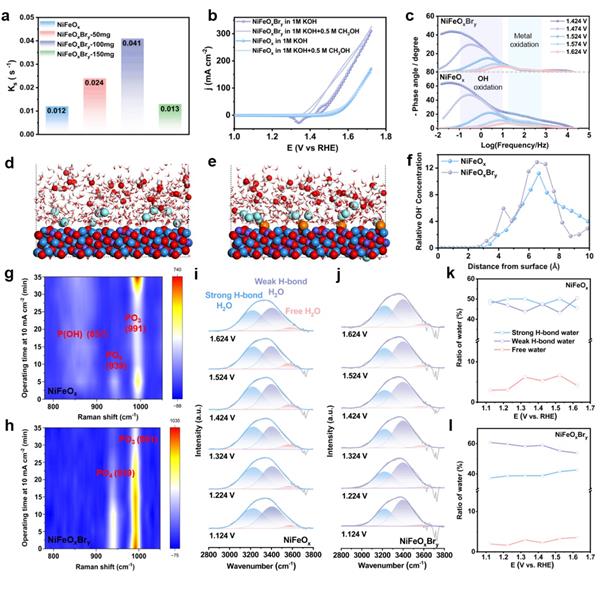 原文题录:Figure 3. (a) The Ks values of NiFeOx and NiFeOxBry with different Br introduction amounts fitted by Laviron analysis. (b) CV curves for NiFeOx and NiFeOxBry in 1 M KOH with and without 0.5 M methanol. (c) In situ Bode phase angle plots of NiFeOx and NiFeOxBry at different potentials. Molecular dynamics simulation snapshots of (d) NiFeOx and (e) NiFeOxBry and in 1.0 M KOH under OER condition (2 V). Ni, Fe, O, Br, H, and K atoms are colored blue, purple, red, orange, white, and cyan, respectively. (f) The MD calculated relative OH- concentration at the surface of NiFeOx and NiFeOxBry. In situ Raman spectra of (g) NiFeOx and (h) NiFeOxBry in an electrolyte containing phosphoric acid. (i, j) Gaussian fitting curves of the O-H stretching vibration modes of NiFeOx and NiFeOxBry recorded by in situ ATR-SEIRAS spectra at different polarization potentials, and (k, l) the corresponding proportions of the three types of interfacial water.
图文解析:这张图是全文证据密度最高的地方,它把"界面微环境被改善"拆成了六个相互独立的观测:动力学常数(Ks)、表面中间体探针(甲醇)、电位分辨的电荷转移(Bode)、模拟的界面离子分布(MD)、界面 pH 演化(磷酸盐 Raman)、以及界面水氢键类型占比(ATR-SEIRAS)。它支撑了作者关于"Br 通过重构界面水与加速 OH?/质子输运来为 *O 形成供料"的判断。读者需要特别注意三点:第一,Ks 的非单调性(0.012→0.024→0.041→0.013 s-1)不是噪声,而是本文"适度扰动"结论的直接证据;第二,甲醇探针与磷酸盐 pH 探针都是间接证据,前者反映表面羟基物种的可用性,后者通过磷酸根质子化形态反推局部 pH;第三,MD 是模拟,其界面 OH? 浓度趋势需要与实验的 Bode 与 pH 探针结果联合解读。此外,图注提到界面水随投料量变化的对照使用 50 mg 与 150 mg,而主文中 DEMS 的其他投料量样品写作 50 mg 与 100 mg,这两组剂量不可混用为同一组对照。
和新判断坐标系的关系:这六组证据共同把读者的注意力从"金属位点距离"转向"界面供料能力"——如果限制因素是 OH? 迁移与脱质子速率,那么即使几何条件满足,路径也无法切换。Ks 存在最优区间这一点尤其重要:它说明新坐标系不是一个单调开关,而是一个需要寻找窗口的调控参数。读者应带走的结论:界面微环境可以通过动力学、pH、水结构与表面物种等多条独立证据交叉验证;而"扰动越强越好"是错的,存在最优窗口。
Figure 4. 三电极、半电池与膜电极三个层级的性能与耐久性
来源:原文 Figure 4 / 第 7 页,Advanced Functional Materials, 2026 [1]。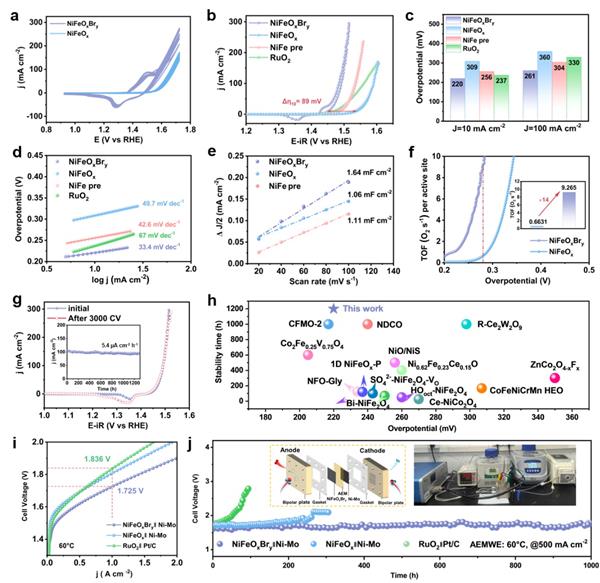 原文题录:Figure 4. (a) The CV curves without iR compensation for NiFeOx and NiFeOxBry. (b) OER polarization curves, (c) corresponding overpotentials required at 10 and 100 mA cm-2, and (d) Tafel slopes of NiFeOx, NiFeOxBry, NiFe pre and RuO2 in 1.0 M KOH electrolyte. (e) Estimated Cdl values of catalysts. (f) The TOF of NiFeOx and NiFeOxBry as a function of overpotential. The inset compares the TOF values of NiFeOx and NiFeOxBry at an overpotential of 280 mV. (g) LSV curves before and after 3000 CV cycles of NiFeOxBry. Inset: chronoamperometry curves without iR compensation of NiFeOxBry at 0.65 V vs. Hg/HgO. (h) Comparison of the overpotentials at current densities of 10 mA cm?2 and stability for NiFeOxBry with other reported transition metal oxide catalysts. (i) Polarization curves of the AEMWE device for NiFeOxBry||Ni-Mo, NiFeOx||NiMo, and RuO?||Pt/C electrolyzer in 1.0 M KOH electrolyte at 60 °C. (j) Chronopotentiometry curves of NiFeOxBry||Ni-Mo and commercial RuO2|Pt/C AEMWE electrolyzer at a current density of 500 mA cm-2. Isets are the digital photograph and schematic diagram of the AEMWE device.
图文解析:这张图承担"性能与耐久性"的证据责任,同时也给全文划出了最重要的分层边界。它支撑了作者关于"界面微环境优化转化为实际活性与耐久性提升"的判断。读者必须特别注意三个层级不可混淆:第一层是三电极本征活性(η10、Tafel、Cdl、TOF,1 M KOH);第二层是半电池恒电位耐久性(1200 h、5.4 μA cm-2 h-1,0.65 V vs Hg/HgO);第三层是 AEMWE 器件性能与耐久性(1.725 V @ 1 A cm-2,60 °C,无全电池 iR 补偿;500 mA cm-2 近 1000 h)。把 1200 h 说成 1200 h @ 1 A cm-2、或把 1.725 V 说成工业条件下的电池电压,都是对原文的实质性误读。此外,Cdl 与 TOF 的分母都依赖活性位点计数与 ECSA 标定,相关细节在补充材料中(本解读未获得,无法独立核验);论文也提到 ECSA 归一化活性在补充图 S27 中给出。和新判断坐标系的关系:这张图把新坐标系 B 落到可比较的数字上——界面微环境改善不仅体现在原位谱学信号里,也体现在更低的过电位、更快的动力学与更慢的衰减速率上。同时它也提示读者:新坐标系的证据强度在"本征活性"与"器件耐久性"两个层面上是不同的。读者应带走的结论:本工作的性能优势在半电池与全电池两个层级上都可重复,但两个层级的测试条件与耐久性时长必须分开陈述;任何"工业级"表述都超出本文数据能支撑的范围。
Figure 5. 原位谱学与 18O 标记 DEMS:OPM 通道存在的直接证据(含图注与面板标签不一致说明)
来源:原文 Figure 5 / 第 9 页,Advanced Functional Materials, 2026 [1]。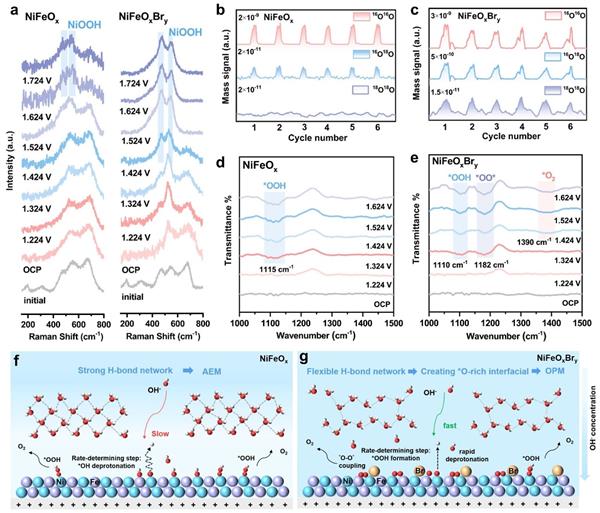 原文题录:Figure 5. In situ Raman spectra of (a) NiFeOx and NiFeOxBry. In situ DEMS signals of 16O16O, 16O18O, and 18O18O products for 18O-surface labeled (b) NiFeOx and (c) NiFeOxBry in the electrolyte containing H216O. In situ ATR-SEIRAS spectra of (d) NiFeOx, (e) NiFeOxBry 1.0 M KOH/H2O electrolyte. Schematic diagram of the interface microenvironment and OER pathway for (f) NiFeOxBry and (g) NiFeOx.
中文解读:
图 5a 的原位 Raman 显示活性 NiOOH 的两个特征峰(472 与 551 cm?1)在改性样品上于 1.424 V vs RHE 即可检出,而原始样品要到 1.624 V vs RHE 才出现,说明改性样品的表面重构更早发生。图 5b、c 的 18O 表面标记 DEMS 显示:原始样品只检出32O2与34O2,改性样品则同时出现32O2、34O2与36O2 三组信号;36O2 来自两个相邻表面 18O 物种的直接偶联,是 OPM 通道可及的直接证据。图5d、e的原位 ATR-SEIRAS 显示两组样品都在 1110–1115 cm-1出现归属于 *OOH 的特征峰,说明 AEM 通道在两者中均存在;改性样品额外在 1182 cm-1出现 *O–O* 自由基特征,并在 1390 cm-1出现吸附氧分子的伸缩振动特征,均在原始样品中缺失。图 5f、g 是界面微环境与反应路径示意图。
重要说明——图注与图内面板标签不一致:主文Figure 5的图注写作"(f) NiFeOxBry and (g) NiFeOx",但图内面板实际标签为 f = NiFeOx(强氢键网络、AEM、限速步 *OH 脱质子、OH? 迁移"Slow") 与 g = NiFeOxBry(柔性氢键网络、*O 富集界面、OPM、限速步 *O–O 偶联、OH-迁移"fast")。本解读按照图内实际标签进行解释:f 是原始 NiFeOx的界面与 AEM 路径,g 是改性NiFeOxBry的界面与"额外触发 OPM"的路径。读者在引用该图时应以图内标签为准,并注意这一处原文献的标注瑕疵。
图文解析:这张图在本文逻辑中承担"机制证据"的核心职责,它把前面所有关于界面供料的推断落到具体的产物与中间体上。它支撑了作者关于"改性样品额外打开了 OPM 通道、同时保留 AEM 通道"的判断。读者需要特别注意四点:第一,38O2 只能证明"两个表面 18O 物种发生了偶联",不能独自锁定偶联发生在 Ni–Fe 异核对上——位点身份的判定另外依赖 DFT 对双位点构型的比较(主文转述,相关图件在补充材料中);第二,18O 标记后的 Raman 未见晶格振动模式明显红移,说明 18 O主要停留在表面吸附氧物种而非进入晶格,这是"表面偶联"这一解释的前提;第三,作者用 TMAOH 电解质对照与电位依赖 Raman 排除 LOM 参与,这属于"在所用条件下未检出",不等于在所有条件下都绝对不存在;第四,主文提到改性样品在 500 mA cm-2 高电流密度下仍可检出 36O2(补充图 S47),说明该通道在高电流下仍可运行,但相关原始数据在补充材料中。
和新判断坐标系的关系:这张图是"新坐标系 B 可以被直接观测"的关键一环。如果路径切换只是几何问题,那么 38O2 应该在几何合适的所有样品中出现;但事实是它只在界面微环境被优化后的样品中出现,并且与 *O–O* 红外特征同时出现——这把"界面供料"确认为 OPM 可及性的实际控制变量。读者应带走的结论:OPM 在本文中是一个"额外打开"的通道,与 AEM 共存;36O2 是通道存在的证据,而不是双位点身份的证据;引用该图时须按图内标签(f = 原始样品,g = 改性样品)而非图注文字解释。
Figure 6. AEM 与 OPM 的自由能演化与电子结构来源
来源:原文 Figure 6 / 第 10 页,Advanced Functional Materials, 2026 [1]。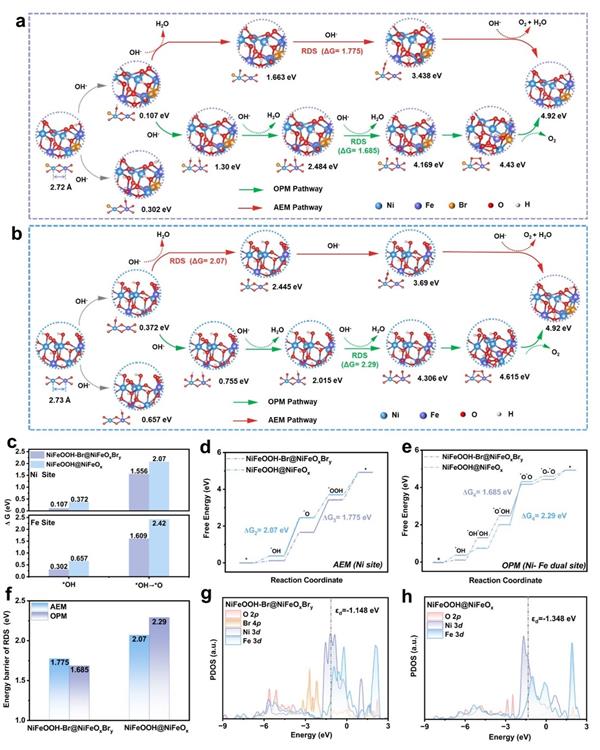 原文题录:Figure 6. Schematic diagram of the calculated Gibbs free energy of (a) NiFeOOH-Br@NiFeOxBry and (b) NiFeOOH@NiFeOx under the AEM and OPM pathways. (c) Gibbs free energy barriers for OH adsorption and deprotonation at Ni and Fe sites of NiFeOOH-Br@NiFeOxBry and NiFeOOH@NiFeOx. Gibbs free energy diagrams of (d) the AEM pathway on Ni site and (e) OPM pathway on Ni–Fe dual sites. (f) Comparison of RDS energy barriers of AEM and OPM pathways and calculated PDOS for (g) NiFeOOH-Br@NiFeOxBry and (h) NiFeOOH@NiFeOx.
图文解析:这张图承担"理论解释"的职责,回答"为什么改性后 OPM 变得可及"。它支撑了作者关于"Br 同时优化 AEM 与 OPM 两条路径的中间体吸附/脱质子、并把 OPM 的限速步自由能步差压到低于 AEM"的判断。读者需要特别注意三点:第一,2.07、1.775、2.29、1.685 eV 都是反应自由能步差(即各基元步骤之间的 Gibbs 自由能之差,用于识别限速步骤),不是过渡态动力学能垒,也不是实验测得的反应速率;用它们讨论"更快"时,严格来说只能表述为"热力学上更有利"。第二,改性模型的 OPM 与 AEM 两条路径的限速步自由能步差仅相差约 0.090 eV,作者据此把结论表述为"OPM 与 AEM 协同",而不是 OPM 完全取代 AEM——这一点与 Figure 5 中两组样品都保留 *OOH 信号相互印证。第三,模型的显式水层、电极电位处理与构型采样方式会显著影响自由能数值,相关方法学设置在补充材料中;本解读未获得补充材料,因此不对这些数值的误差范围或稳健性作独立判断。此外,主文提到同核 Ni–Ni 双位点的氧演化热力学不如异核 Ni–Fe 双位点,该比较同样在补充材料中(主文转述补充结果,未独立核验)。
和新判断坐标系的关系:它把新坐标系 B 从"界面现象"推进到"能量学解释"——界面供料的改善最终体现为限速步骤的迁移(AEM 由 *OH 脱质子转为 *OOH 生成)与 OPM 限速步自由能步差的降低;同时也再次确认几何间距不是区分因素(2.72 与 2.73 A)。
读者应带走的结论:Br 改性的理论后果是"两条路径同时被优化,OPM 从不可及变为与 AEM 接近甚至略优",而不是"路径被彻底改写";解释这些数字时必须使用自由能步差的语言,不能替换为动力学能垒。
十、总结与选题启发
这篇论文的坐标转换可以概括为一句话:过去我们把"能否触发双位点 OPM"理解为一个几何问题(位点够不够近),本文则要求先判断阳极—电解质界面是否在为 *O 的生成与偶联持续供料。之所以这个转换成立,是因为作者在同一体系内给出了一个几何解释无法覆盖的现象——Ni–Fe 间距在改性前后几乎不变(2.72 与 2.73 A),而38O2与*O–O* 特征只在改性样品中出现。最强的证据来自一条"输运—中间体—产物—能量"的四级链。输运层面是 Ks 的非单调序列(0.012/0.024/0.041/0.013 s-1)、Bode 金属氧化特征的提前(1.424 对 1.524 V)、磷酸盐 pH 探针显示的界面酸化推迟(10 min 对 35 min)以及 ATR-SEIRAS 中弱氢键水占比的升高;中间体层面是改性样品独有的 1182 cm-1*O–O* 特征与 1390 cm?1 吸附氧特征,同时保留 1110–1115 cm-1的 *OOH 特征;产物层面是 DEMS 中 32O2/34O2/36O2 三组信号与 500 mA cm-2下仍可检出的36O2;能量层面是 AEM 限速步自由能步差由 2.07 降至 1.775 eV、OPM 由 2.29 降至 1.685 eV,以及 d 带中心由 -1.348 上移至-1.148 eV。这条链条的价值在于:每一层都有独立的测量手段,且相互之间不构成同义反复。可以迁出原体系的部分,不是"Br"这个具体元素,而是三条设计判据:第一,界面改性剂的选择要看尺寸、水合能力与电荷密度的组合效应,而不是只看它能不能改变电子结构;第二,界面调控存在最优窗口,必须扫描剂量而不是取极值,因为过度削弱氢键网络会破坏 OH-输运的连通性;第三,判断路径是否被打开,至少要同时拿到"表面中间体谱学"与"产物同位素分布"两类证据,单靠性能提升无法归因。
参考文献
[1] Xu Luo, Lintao Jiang, Hongyu Zhao, et al. Br-Mediated Interfacial Microenvironment Engineering Triggers Dual-Site Oxide Pathway Mechanism for Stable Oxygen Evolution. Advanced Functional Materials, 2026.
https://doi.org/10.1002/adfm.78731
木士春教授简介
木士春教授简介:武汉理工大学首席教授,博士生导师,国家级高层次人才。长期致力于电解水催化剂、质子交换膜燃电池催化剂及锂电池关键材料研发。以第一作者或通讯作者在Nat. Commun.、Adv. Mater.、J. Am. Chem. Soc.、Angew. Chem. Int. Ed.、Energy Environ. Sci.、Prog. Mater. Sci.、Nano Lett.等国内外期刊上发表340余篇高质量学术论文。H 因子110(WOS);申请国家发明专利112余件,其中授权86件;获国家技术发明奖二等奖1项。
课题组网站/木士春研究团队主页:
http://shichunmu.polymer.cn/